
Les dystrophinopathies sont dues à des anomalies (mutations) du gène DMD codant de la dystrophine, situé sur le chromosome X. Une certaine partie de l’ADN est manquante, dupliquée ou modifiée.
Deux dates historiques
- 1986, découverte du gène DMD
- 1987 découverte de la dystrophine, la protéine codée par le gène DMD.
Les Dystrophies musculaires de Duchenne et de Becker partagent le même mode de transmission génétique. Le mode récessif lié au chromosome X. Elles touchent donc presque exclusivement les garçons, tandis que les femmes sont généralement conductrices de la maladie sans en développer les symptômes graves. Dans certains cas il n’y a aucun antécédent familial, la mutation apparaît spontanément (de novo).
Si une femme porte un variant du gène DMD sur l’un de ses chromosomes X, elle peut le transmettre à ses enfants. Pour chaque grossesse, la probabilité de transmettre ce chromosome X est généralement de 50 %, indépendamment du sexe de l’enfant. La mère porteuse transmet la mutation à ses fils (atteints) et à ses filles (porteuses).

La père porteur transmet la mutation à toutes ses filles (porteuses) et à aucun de ses fils (sains)

🧬 Néomutation ou mutation de novo.
Mutation génétique qui apparaît pour la première fois chez une personne et qui n’a pas été héritée de ses parents.
🟥 Dystrophie musculaire de Duchenne (DMD). Environ 30 % des cas.
🟧 Dystrophie musculaire de Becker (DMB). La proportion est moins bien établie et semble plus faible (entre 20 à 30 % des cas).
Le gène DMD fournit les instructions de la production de la dystrophine, une protéine essentielle à la stabilité des fibres musculaires.
Localisation : sur le chromosome X, au niveau de la région Xp21.2.
Particularité. Le gène DMD est le plus volumineux de l’organisme. Il occupe à lui seul près de 1% de la longueur totale du chromosome X. Sa très grande taille le rend plus vulnérable que d’autres gènes à la survenue spontanée de petites ou grandes modifications.
- Environ 2,2 millions de bases d’ADN
- 79 exons, cela donne environ 3 685 codons “utiles” et un codon STOP à la fin (Les exons ne contiennent pas tous le même nombre de codons.)
Que se passe-t-il lorsque le gène DMD est muté ?
Situation normale. La dystrophine contribue à maintenir la stabilité de la membrane des fibres musculaires. Les muscles peuvent se contracter avec une meilleure protection contre les dommages.
En cas de mutation. La dystrophine peut être absente ou anormale. Les fibres musculaires deviennent plus fragiles, se détériorent progressivement et sont remplacées en partie par du tissu graisseux et fibreux.

L’ARN messager (ARNm), copie de l’ADN d’un gène à partir duquel est fabriquée la protéine. Constituée d’une série de codons (triplets de nucléotides) consécutifs qui codent chacun un acide aminé de la protéine correspondante.
Exon. Les exons ne contiennent pas tous le même nombre de codons. Un exon ne correspond pas toujours à un nombre entier de codons, un codon peut être partagé entre deux exons. Les codons s’enchaînent de manière continue sans se soucier des limites physiques des exons.
Modifications de l’information génétique (séquence d’ADN ou d’ARN) dans le génome, qui peuvent perturber la production de la dystrophine. Selon la partie du génome touchée, les conséquences d’une mutation peuvent varier. La différence principale vient du type de mutation et surtout de l’effet sur le cadre de lecture.
🧬 Il est important de connaitre le type de mutation. Le gène de la dystrophine étant l’un des plus grands gènes de l’organisme, il peut présenter des milliers de modifications, ou mutations, à l’origine des dystrophinopathies.
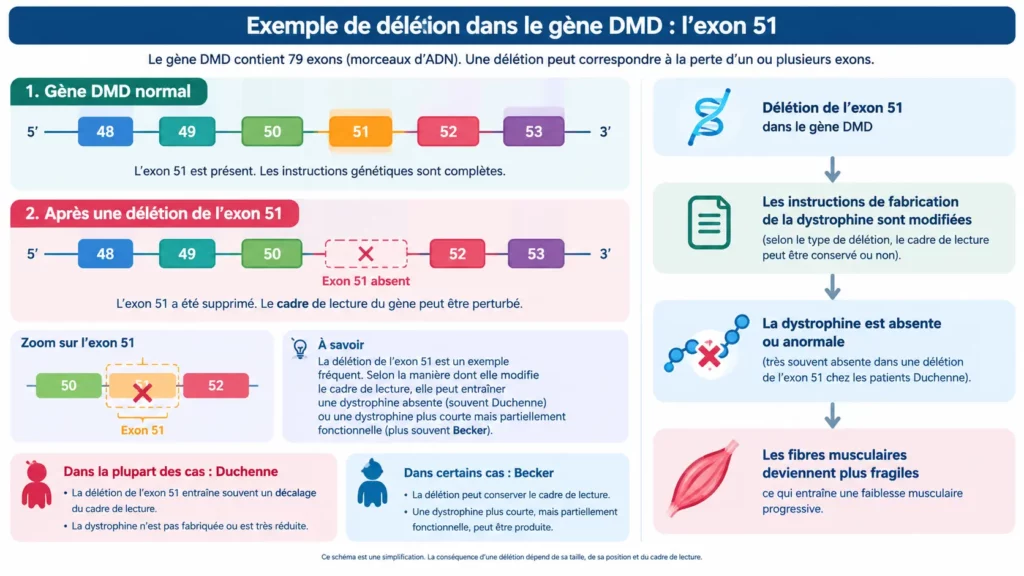
Perte d’un ou plusieurs Exons dans le gène DMD (entre 60 et 70 % des cas). Il manque une série d’acides aminés dans la protéine finale.
Dystrophie Musculaire de Duchenne (DMD) : La délétion décale le cadre de lecture. La production de la dystrophine s’arrête prématurément. La protéine est absente ou très réduite.
Dystrophie Musculaire de Becker (DMB) : La délétion d’un exon maintient le cadre de lecture (multiple de 3). La dystrophine est plus courte mais conserve une efficacité partielle.
Présence d’un ou plusieurs exons supplémentaires dans le gène DMD.
Dystrophie Musculaire de Duchenne (DMD). La duplication décale le cadre de lecture. Environ 11,8 % des cas dans une étude italienne publiée en 2023.
Dystrophie Musculaire de Becker (DMB). La duplication conserve le cadre de lecture. Environ 6,7 % des cas dans une étude italienne publiée en 2023.
Femme Porteuse d’une mutation du gène DMD symptomatique. Environ 13,51 % suivant une étude chinoise de 2019.
La mutation non-sens est une mutation ponctuelle : un seul nucléotide est modifié dans la séquence d’ADN.
- Un nucléotide est remplacé par un autre.
- Un codon codant un acide aminé devient un codon STOP.
- La fabrication de la dystrophine s’arrête trop tôt.
La dystrophine produite est généralement tronquée et non fonctionnelle, ou dégradée avant sa production.
Duchenne. La mutation non-sens représente environ 12 à 13 % des cas.
Becker. Moins fréquentes que dans Duchenne.
Femme porteuse d’une mutation non-sens. La présence d’un codon STOP ne permet pas, à elle seule, de prévoir la gravité des manifestations.
Les délétions et les duplications peuvent être in-frame ou frameshift.
Effet sur le cadre de lecture
Le cadre de lecture est la manière dont la cellule lit l’information génétique pour fabriquer la dystrophine. Cette lecture se fait par groupes de 3 nucléotides, appelés codons. Chaque codon correspond à un acide aminé (Ex. AUG Méthionine – CAU Histidine etc…) ou à un signal STOP (UGA, UAA, ou UAG). Les 4 bases nucléiques qui déterminent la séquence d’un ARN messager (Adénine, Uracile, Guanine, et Cytosine).
Cadre de lecture conservé (In-frame). Une délétion ou une duplication d’un nombre de nucléotides multiple de 3, préserve la lecture des codons et permet la production d’une dystrophine raccourcie et partiellement fonctionnelle.
Décalage du cadre de lecture (Frameshift). Une délétion ou une insertion de nucléotides, dont le nombre n’est pas un multiple de 3, modifie la lecture des codons et peut entraîner l’apparition d’un codon STOP prématuré, interrompant ainsi la fabrication de la dystrophine.
Dystrophie Musculaire de Duchenne (DMD). Décalage du cadre de lecture (Frameshift). Dystrophine absente ou est très réduite.
Dystrophie Musculaire de Becker (DMB). Cadre de lecture préservé (In-frame). Dystrophine plus courte mais partiellement fonctionnelle.
Femmes porteuse de l’anomalie du gène DMD . Le cadre de lecture ne suffit pas à prédire les symptômes. L’inactivation du chromosome X et d’autres facteurs biologiques peuvent intervenir.
La dystrophine est une protéine indispensable au bon fonctionnement des muscles. Elle joue un rôle essentiel dans la protection des fibres musculaires lors des contractions.
À quoi sert la dystrophine ?
- Elle stabilise la membrane musculaire. La dystrophine contribue à relier le cytosquelette, à l’intérieur de la fibre musculaire, à un ensemble de protéines situé dans la membrane cellulaire.
- Elle protège les fibres musculaires. Elle aide les fibres à résister aux contraintes mécaniques répétées pendant les mouvements et les contractions.
- Elle contribue à préserver le muscle. Lorsque la dystrophine manque ou fonctionne mal, les fibres deviennent plus vulnérables, se détériorent progressivement et peuvent être remplacées en partie par du tissu graisseux et fibreux.
La protéine dystrophine complète contient environ 3 685 acides aminés.
La dystrophine dans le muscle squelletique. La dystrophine est localisée sous la membrane cellulaire (sarcolemme) de la fibre musculaire.

La dystrophine dans le muscle cardiaque. Le cœur possède également des cellules musculaires qui ont besoin de dystrophine : son absence ou son anomalie peut donc aussi entraîner une atteinte cardiaque.
La dystrophine dans le cerveau. Certaines anomalies du gène DMD, semblent associées à un risque plus important de troubles cognitifs.
Dystrophine dans les muscles lisses. Une anomalie de la dystrophine peut être associée à des troubles digestifs, constipation, urinaires
🩹 Conséquences de l’absence de dystrophine.
Dans les dystrophinopathies, comme la myopathie de Duchenne et la myopathie de Becker, la maladie évolue parce que les fibres musculaires sont fragilisées par un défaut de dystrophine. Au fil du temps, les lésions musculaires répétées peuvent dépasser les capacités de réparation du muscle.
Étape 1. La dystrophine est absente ou insuffisante. La dystrophine contribue à stabiliser la membrane de la fibre musculaire pendant les contractions. Dans les dystrophinopathies, cette protection fonctionne mal.
Étape 2. Les fibres musculaires deviennent fragiles. Les contractions peuvent provoquer des lésions de la membrane. Le fonctionnement de la fibre est perturbé, notamment par des déséquilibres du calcium à l’intérieur de la cellule.
Étape 3. Les fibres se détériorent. Certaines fibres musculaires dégénèrent. L’organisme tente de les réparer et de les remplacer, mais les lésions peuvent se répéter.
Étape 4. Le muscle perd progressivement sa capacité fonctionnelle. Avec le temps, une partie du tissu musculaire peut être remplacée par du tissu fibreux (fibrose) et de la graisse. Le muscle produit alors moins de force.
Le muscle fonctionnel est progressivement remplacé par du tissu fibreux et graisseux.
Comment détecter la fibrose musculaire ? La fibrose musculaire peut être évaluée principalement par l’imagerie musculaire. Elle est souvent associée à une infiltration graisseuse.
- 🧲 IRM musculaire, permet de suivre les modifications de la composition du muscle.
- Échographie musculaire, moins précise que l’IRM pour caractériser la fibrose.
- Biopsie musculaire, peut montrer directement le tissu fibreux, mais elle est rarement nécessaire.
Traitements. Il n’existe pas actuellement de traitement qui permette de faire disparaître complètement la fibrose musculaire. Le traitement vise surtout à ralentir sa progression et préserver les muscles.
- 💊 Corticostéroïdes (notamment dans Duchenne) : ralentissent la perte de force et prolongent la marche.
- 🏃 Kinésithérapie adaptée. Maintenir les amplitudes articulaires et limiter les rétractions.
- Activité physique modérée et adaptée aux capacités de la personne.
- Prévention des complications. Suivi respiratoire, cardiaque, orthopédique et nutritionnel.
- Surveillance de l’évolution musculaire
Fibrose cardiaque. Elle peut remplacer des cellules musculaires cardiaques et perturber le fonctionnement du cœur.


